Anasayfa / Tıbbi Cihaz Kaydı / Tıbbi Cihaz Üretim Belgeleri
Tıbbi Cihaz Üretimi İçin Gerekli Belgeler
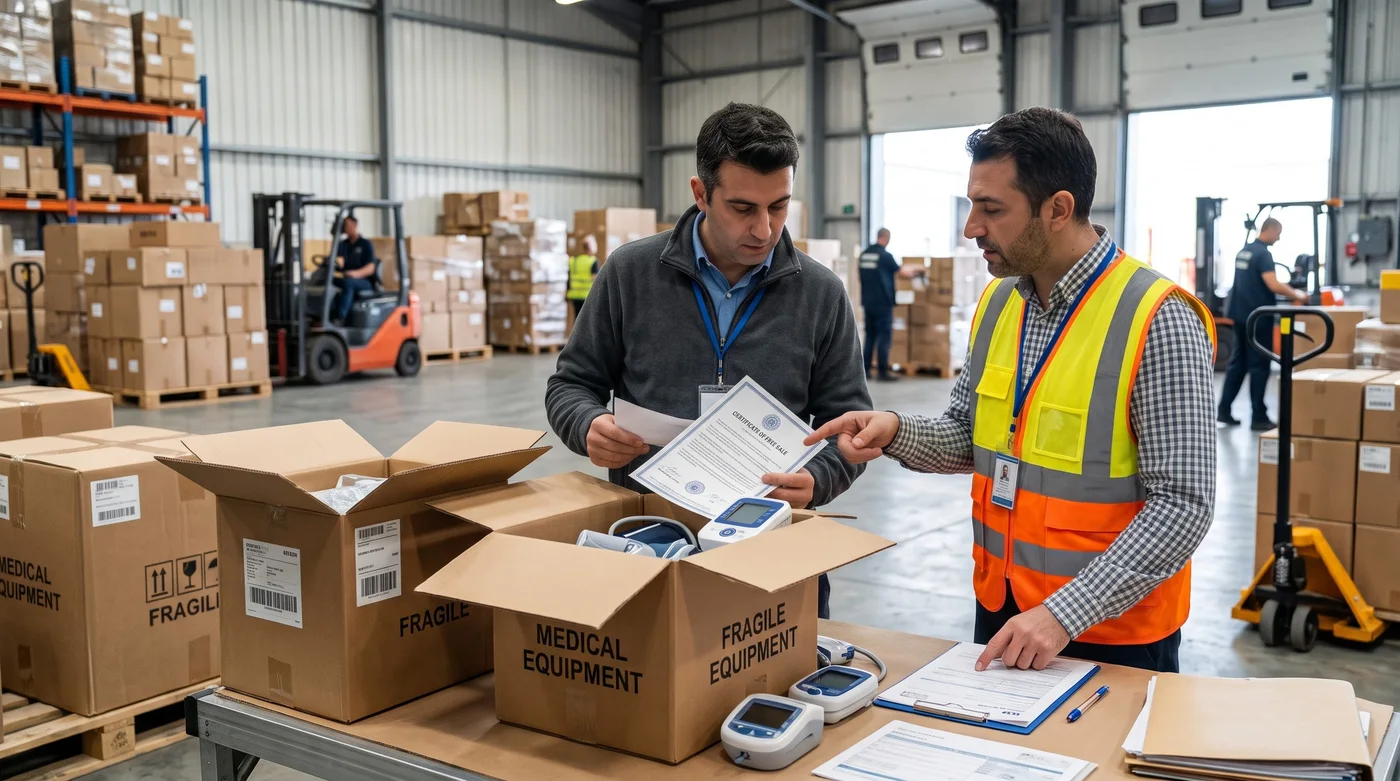
Türkiye’de tıbbi cihaz üretmek; tesisin kendisinden kalite yönetim sistemine, teknik dosyadan uygunluk değerlendirmesine ve ÜTS kayıtlarına kadar birbirine bağlı bir belge zinciri gerektirir. Bu sayfada yerli üreticinin hazırlaması gereken belgeleri, bunların hangi sırayla oluştuğunu ve ürünün risk sınıfına göre neyin değiştiğini genel bilgi olarak bulabilirsiniz.
Genel çerçeve
Tıbbi cihaz üretimi hangi mevzuata bağlıdır?
Türkiye’de tıbbi cihazlar, Avrupa Birliğinin 2017/745 sayılı Tüzüğü (MDR) ile uyumlu Tıbbi Cihaz Yönetmeliği kapsamında düzenlenir. In vitro tanı cihazları için ayrıca 2017/746 sayılı Tüzükle (IVDR) uyumlu In Vitro Tanı Amaçlı Tıbbi Cihaz Yönetmeliği uygulanır.
Yönetmelik üreticiye birçok yükümlülük yükler: kalite yönetim sistemi kurmak, risk yönetimi yapmak, teknik dosya ve klinik değerlendirme hazırlamak, uygunluk değerlendirmesini tamamlamak, uygunluk beyanı düzenleyip CE işaretini iliştirmek, ürünü ÜTS’ye kaydetmek ve piyasaya arzdan sonra ürünü gözetim altında tutmak.
Belgelerin kapsamı büyük ölçüde ürünün risk sınıfına bağlıdır. Sınıf I bir cihazda üretici uygunluğu çoğunlukla kendisi beyan ederken, Sınıf IIa, IIb ve III cihazlarda ve steril veya ölçüm fonksiyonlu Sınıf I cihazlarda onaylanmış kuruluş sürece dahil olur.
Tesis belgeleri
Üretim yeri için gerekenler
Bu belgeler ürün bazında değil, firma ve tesis bazında hazırlanır.
İşyeri açma ve çalışma ruhsatı
Tesisin bulunduğu belediyeden veya organize sanayi bölgesinden alınan, üretim faaliyetine uygun ruhsat.
Kapasite raporu
Ticaret veya sanayi odasından alınan, tesisin üretim kapasitesini ve makine parkını gösteren rapor.
Sanayi sicil belgesi
Üretim yapan işletmelerin Sanayi ve Teknoloji Bakanlığı sistemine kaydını gösteren belge.
Üretim ortamı
Ürüne göre temiz oda, sterilizasyon, depolama ve kalibrasyon altyapısı; ortam koşullarının izlendiğini gösteren kayıtlar.
Mevzuata uygunluktan sorumlu kişi (PRRC)
Üretici bünyesinde, mevzuatta tanımlanan eğitim ve deneyime sahip, mevzuata uygunluğu takip eden bir kişi bulunmalıdır.
ÜTS firma kaydı
Üreticinin ÜTS’de imalatçı olarak kaydı. Bkz. ÜTS firma kaydı.
Kalite sistemi
Kalite ve risk yönetimi belgeleri
Kalite yönetim sistemi, cihazın her partide aynı güvenlik ve performansla üretildiğini gösterir. Belgelerin çoğu bu sistemin kayıtlarıdır.
- ISO 13485 kalite yönetim sistemiTıbbi cihaz üreticileri için uluslararası kalite standardı; tasarım, üretim, satın alma, izlenebilirlik ve düzeltici faaliyetleri kapsar.
- ISO 14971 risk yönetimiCihazın yaşam döngüsü boyunca tehlikelerin belirlenmesi, risklerin değerlendirilmesi ve kontrol önlemlerinin kaydedildiği dosya.
- Tasarım ve geliştirme dosyasıTasarım girdileri, doğrulama ve geçerli kılma çalışmaları ile tasarım değişikliklerinin kayıtları.
- Tedarikçi kayıtlarıKritik hammadde ve hizmet tedarikçilerinin değerlendirilmesi ve gelen ürün kontrolü kayıtları.
- Proses validasyonlarıSterilizasyon, paketleme, kaynak gibi sonucu sonradan tam olarak doğrulanamayan proseslerin validasyon raporları.
- Şikâyet ve olumsuz olay kayıtlarıPiyasadan gelen geri bildirimlerin ve olumsuz olayların kaydı. Bkz. satış sonrası gözetim.
Testler
Ürün türüne göre sık istenen testler
Hangi testlerin gerektiği cihazın türüne, temas süresine ve enerji kaynağına göre belirlenir.
Biyouyumluluk (ISO 10993)
Vücutla temas eden cihazlarda sitotoksisite, hassasiyet ve irritasyon gibi testler.
Elektriksel güvenlik (IEC 60601)
Elektrikli tıbbi cihazlarda temel güvenlik ve elektromanyetik uyumluluk testleri.
Sterilizasyon validasyonu
Steril sunulan ürünlerde etilen oksit, radyasyon veya buhar sterilizasyonunun validasyonu (ör. ISO 11135, ISO 11137).
Raf ömrü ve ambalaj
Hızlandırılmış ve gerçek zamanlı yaşlandırma ile steril bariyer ambalajının bütünlüğü (ISO 11607).
Yazılım (IEC 62304)
Yazılım içeren veya yazılımın kendisi tıbbi cihaz olan ürünlerde yaşam döngüsü belgeleri.
Kullanılabilirlik (IEC 62366)
Kullanım hatalarından kaynaklanan risklerin değerlendirildiği kullanılabilirlik mühendisliği dosyası.
Teknik dosya
Teknik dosyada bulunması gerekenler
Teknik dosya, cihazın mevzuattaki genel güvenlik ve performans gerekliliklerini karşıladığının kanıtıdır.
| Bölüm | İçerik |
|---|---|
| Cihaz tanımı | Kullanım amacı, endikasyonlar, hedef kullanıcı, varyantlar, aksesuarlar ve risk sınıfının gerekçesi. |
| Etiket ve kullanım kılavuzu | Türkçe etiket, ISO 15223-1 sembolleri ve kullanım kılavuzu. Bkz. kullanım kılavuzu ve ürün etiketi. |
| Tasarım ve üretim bilgisi | Tasarım aşamaları, üretim yeri ve kritik tedarikçiler. |
| Genel güvenlik ve performans gereklilikleri | Her gerekliliğin hangi standart veya test ile karşılandığını gösteren kontrol listesi. |
| Risk yönetimi | ISO 14971’e göre risk analizi ve fayda-risk değerlendirmesi. |
| Doğrulama ve geçerli kılma | Biyouyumluluk, elektriksel güvenlik, yazılım, sterilite, raf ömrü ve performans test raporları. |
| Klinik değerlendirme | Klinik veriler, literatür ve gerekiyorsa klinik araştırma sonuçlarıyla hazırlanan rapor. |
| Satış sonrası gözetim | Piyasaya arzdan sonra veri toplama planı ve periyodik raporlar. |
Teknik dosyanın yapısı hakkında ayrıntılı bilgi için tıbbi cihaz teknik dosyası sayfasına bakabilirsiniz.
Uygunluk
Belgeler hangi sırayla oluşur?
Aşağıdaki sıra, bir belgenin bir öncekinin çıktısına dayandığı mantıksal akıştır.
Sınıflandırma
Cihazın kullanım amacı tanımlanır ve yönetmelik eklerindeki kurallara göre risk sınıfı belirlenir.
Kalite sistemi
ISO 13485 esaslı kalite yönetim sistemi kurulur, risk yönetimi başlatılır.
Testler ve klinik veri
Gerekli testler yaptırılır, klinik değerlendirme raporu hazırlanır.
Teknik dosya
Tüm veriler teknik dosyada toplanır, etiket ve kullanım kılavuzu kesinleşir.
Uygunluk değerlendirmesi
Sınıfa göre üretici beyanı veya onaylanmış kuruluş denetimi ile sertifika süreci tamamlanır.
Beyan ve CE
AB uygunluk beyanı düzenlenir, CE işareti iliştirilir, ardından ÜTS kayıtları yapılır.
Sınıfa göre fark
Risk sınıfı belge setini nasıl değiştirir?
- Sınıf IÜretici uygunluğu kendisi beyan eder; teknik dosya ve uygunluk beyanı yine zorunludur.
- Sınıf I steril, ölçüm, yeniden kullanılabilir cerrahi aletYalnızca sterilite, ölçüm veya yeniden işleme yönleri için onaylanmış kuruluş sürece katılır.
- Sınıf IIa ve IIbOnaylanmış kuruluş kalite yönetim sistemini denetler ve teknik dosyayı örnekleme yoluyla inceler.
- Sınıf III ve implante edilebilir cihazlarHer ürün için teknik dosya ayrıntılı incelenir; klinik veri beklentisi en yüksek düzeydedir.
- Ismarlama cihazlarKişiye özel üretilen cihazlarda CE işareti yerine yönetmelikte tanımlanan beyan düzenlenir.
- Ek XVI ürünleriTıbbi amacı olmayan bazı estetik ürünler de tıbbi cihaz kurallarına tabi tutulur.
ÜTS
Yerli üretici, ürünlerini piyasaya sunmadan önce ÜTS’de üç aşamalı kayıt yapar: firma kaydı, belge kaydı ve ürün kaydı. Ürün kaydında her cihaz için GS1 standardında bir UDI-DI (barkod numarası) tanımlanır.
Üreticinin ürettiği cihazları doğrudan satabilmesi için ayrıca satış merkezi yetki belgesi alması gerekir. Kayıttan sonra üretim, satış ve gerekiyorsa tekil takip bildirimleri ÜTS’ye yapılır.
Kamu ihalelerinde yerli ürün avantajından yararlanmak isteyen üreticiler, ilgili odadan yerli malı belgesi alabilir. SGK geri ödemesi istenen ürünler için ayrıca SGK SUT başvurusu yapılır.
Üretimden sonra ÜTS’de yapılması gerekenler
Sık sorulan sorular
Tıbbi cihaz üretim belgeleri hakkında sık sorulanlar
Aklınızdaki soru burada yoksa bize danışabilirsiniz.
Bize sorun
Tıbbi cihaz üretmek için Sağlık Bakanlığından izin gerekir mi?
Ürün bazında ayrı bir üretim izni alınmaz. Üretici uygunluk değerlendirmesini tamamlar, uygunluk beyanını düzenler ve ürünü ÜTS’ye kaydeder. Tesis için belediye ruhsatı ve kapasite raporu gibi genel belgeler gerekir.
ISO 13485 zorunlu mu?
Yönetmelik üreticinin bir kalite yönetim sistemi kurmasını şart koşar. ISO 13485 bu sistemin kabul gören standardıdır; Sınıf IIa ve üzeri cihazlarda onaylanmış kuruluş bu sistemi denetler.
Sınıf I cihaz için onaylanmış kuruluş gerekir mi?
Steril, ölçüm fonksiyonlu veya yeniden kullanılabilir cerrahi alet niteliğinde değilse genellikle gerekmez; üretici uygunluğu kendisi beyan eder. Teknik dosya ve uygunluk beyanı yine hazırlanmalıdır.
Teknik dosya hangi dilde hazırlanır?
Teknik dosya, denetimde istenebileceği için Kurumun kabul ettiği dilde hazırlanmalıdır. Etiket ve kullanım kılavuzunun Türkçe olması zorunludur.
Fason üretimde imalatçı kim sayılır?
Ürünü kendi adı veya markasıyla piyasaya sunan firma imalatçıdır ve tüm üretici yükümlülüklerinden sorumludur. Fason üretici ise onun kritik tedarikçisi olarak kalite sisteminde yer alır.
Mevzuata uygunluktan sorumlu kişi (PRRC) kimdir?
Üretici bünyesinde, mevzuatta tanımlanan eğitim ve mesleki deneyime sahip, teknik dosyanın, uygunluk beyanının ve satış sonrası gözetimin güncel tutulmasını takip eden kişidir.
Üretici kendi ürününü satabilir mi?
Evet, ancak doğrudan satış yapabilmek için satış merkezi yetki belgesi alması ve satış merkezi yükümlülüklerini yerine getirmesi gerekir.
Belgeler tamamlandıktan sonra süreç biter mi?
Hayır. Satış sonrası gözetim, olumsuz olay bildirimi, sertifika yenilemeleri ve mevzuat değişikliklerine uyum ürün piyasada kaldığı sürece devam eder. Bu konularda aklınıza takılan sorular için bize danışabilirsiniz.