Anasayfa / Tıbbi Cihaz Kaydı / CE Belgesi
CE Belgesi
CE işareti, bir ürünün Avrupa Birliği ve Türkiye mevzuatındaki temel güvenlik ve performans şartlarını karşıladığını gösteren üretici beyanıdır. Bu sayfada CE belgesinin ne olduğunu, ne işe yaradığını, neden gerekli olduğunu ve tıbbi cihazlarda hangi adımlarla alındığını bulabilirsiniz.
Tanım
CE belgesi ve CE işareti nedir?
CE, Fransızca “Conformité Européenne” yani Avrupa uygunluğu ifadesinin kısaltmasıdır. Ürün üzerindeki CE işareti, üreticinin o ürünün kendisine uygulanan AB teknik düzenlemelerinin tamamına uyduğunu ve gerekli uygunluk değerlendirmesini tamamladığını beyan ettiği anlamına gelir.
Günlük dilde “CE belgesi” denildiğinde çoğu zaman üç ayrı şey kastedilir: ürüne iliştirilen CE işareti, üreticinin imzaladığı uygunluk beyanı ve riskli ürünlerde onaylanmış kuruluşun düzenlediği sertifika. Bu ayrımı doğru yapmak, hangi belgeye gerçekten ihtiyacınız olduğunu anlamanın ilk adımıdır.
Amaç
CE belgesi ne işe yarar, neden gereklidir?
CE işareti hem yasal bir zorunluluk hem de ürünün güvenilirliğinin göstergesidir.
- Yasal zorunlulukKapsamdaki bir ürün CE işareti olmadan piyasaya arz edilemez, satılamaz ve hizmete sunulamaz.
- Serbest dolaşımCE işaretli ürün AB/AEA’da ek bir ulusal uygunluk onayı olmadan dolaşabilir; Türkiye’de tıbbi cihazlar için ayrıca ÜTS kaydı ve ithalatta TAREKS denetimi gerekir.
- Güvenlik güvencesiÜrünün temel sağlık, güvenlik ve performans şartlarına göre değerlendirildiğini gösterir.
- Denetimlerde kanıtGümrük kontrollerinde ve piyasa gözetimi denetimlerinde aranan ilk belgelerden biridir.
- Satış ve ihalelerHastaneler, distribütörler ve kamu ihaleleri tıbbi cihazlarda CE belgesi ile uygunluk beyanını ister.
- Kayıt ön koşuluTürkiye’de tıbbi cihazların ÜTS’ye kaydında CE ile ilgili belgeler sisteme yüklenir.
Kavramlar
İşaret, beyan ve sertifika
Üçü birbirini tamamlar ama aynı şey değildir.
CE işareti
Ürüne, etikete ve kullanım kılavuzuna iliştirilen logodur. Uygunluğun piyasaya karşı görünen yüzüdür.
Uygunluk beyanı
Üreticinin ürünün mevzuata uygunluğunu kendi sorumluluğunda yazılı olarak taahhüt ettiği belgedir.
Onaylanmış kuruluş sertifikası
Mevzuat bağımsız inceleme istiyorsa kuruluşun denetimden sonra düzenlediği sertifikadır.
Yasal çerçeve
CE işaretinin dayandığı mevzuat
CE sistemi, AB’nin “Yeni Yaklaşım” ve “Yeni Yasal Çerçeve” olarak bilinen düzenlemelerine dayanır. Bu yaklaşımda mevzuat yalnızca temel şartları belirler; teknik ayrıntılar ise uyumlaştırılmış (harmonize) EN standartlarında yer alır. Uygulamanın nasıl yorumlanacağını Avrupa Komisyonu’nun yayımladığı Mavi Rehber (Blue Guide) açıklar.
Türkiye, gümrük birliği kapsamında bu düzenlemeleri iç hukukuna aktarmıştır. Genel çerçeveyi 7223 sayılı Ürün Güvenliği ve Teknik Düzenlemeler Kanunu çizer; tıbbi cihazlarda ise 2 Haziran 2021 tarihli ve 31499 mükerrer sayılı Resmî Gazete’de yayımlanan Tıbbi Cihaz Yönetmeliği ile aynı tarihli İn Vitro Tıbbi Tanı Cihazları Yönetmeliği uygulanır.
Kapsam
CE gereken ürün grupları
Ürün ilgili düzenlemenin kapsamındaysa CE işareti zorunludur.
- Tıbbi cihazlar(AB) 2017/745 Tıbbi Cihaz Tüzüğü (MDR).
- İn vitro tanı cihazları(AB) 2017/746 İVD Tüzüğü (IVDR).
- Makineler2006/42/AT Makine Emniyeti Yönetmeliği (20.01.2027’den itibaren (AB) 2023/1230 Makine Tüzüğü).
- Elektrikli ekipman2014/35/AB Alçak Gerilim ve 2014/30/AB EMC düzenlemeleri.
- Basınçlı ekipmanlar2014/68/AB ve basit basınçlı kaplar için 2014/29/AB.
- Gaz yakan cihazlar(AB) 2016/426 Gaz Yakan Cihazlar Tüzüğü.
- Patlayıcı ortam ekipmanı2014/34/AB ATEX düzenlemesi.
- Diğer gruplarYapı malzemeleri, kişisel koruyucu donanım ve oyuncaklar.
Tıbbi cihazlar
Tıbbi cihazlarda CE: MDR ve IVDR
Tıbbi cihazlarda CE süreci diğer ürün gruplarına göre çok daha kapsamlıdır. MDR yalnızca ürünün güvenliğini değil, klinik değerlendirmeyi, kalite yönetim sistemini, risk yönetimini, UDI ile izlenebilirliği ve piyasaya arzdan sonraki gözetimi de CE işaretinin ön koşulu hâline getirir.
Sürecin ağırlığını cihazın risk sınıfı belirler. MDR’de cihazlar Ek VIII’deki kurallara göre Sınıf I, IIa, IIb ve III olarak; IVDR’de ise A, B, C ve D olarak sınıflandırılır. Sınıf yükseldikçe onaylanmış kuruluşun incelemesi derinleşir. AB dışındaki üreticiler için ayrıca AB’de yerleşik bir yetkili temsilci atanması gerekir.
Uygunluk değerlendirmesi
Sınıfa göre CE yolu
MDR Madde 52, her sınıf için izlenecek uygunluk değerlendirme prosedürlerini belirler.
- Sınıf IÜretici Ek II ve III’e göre teknik dosyasını hazırlar, Ek IV’e göre beyanını düzenler; onaylanmış kuruluş gerekmez.
- Sınıf Is, Im, IrSteril, ölçüm fonksiyonlu veya tekrar kullanılabilir cerrahi aletlerde bu yönler onaylanmış kuruluşça incelenir.
- Sınıf IIaEk IX kalite yönetim sistemi değerlendirmesi ve temsilî cihazlar üzerinden teknik dosya incelemesi uygulanır.
- Sınıf IIbEk IX kapsamlı değerlendirme ya da Ek X tip incelemesi ile Ek XI üretim uygunluğu yolu izlenir.
- Sınıf IIIEn sıkı inceleme uygulanır; yüksek riskli bazı cihazlarda ek uzman görüşü süreçleri devreye girer.
Onaylanmış kuruluş
Onaylanmış kuruluşun rolü
Bağımsız üçüncü taraf olarak uygunluğu doğrular ve sürekli gözetir.
Atanma ve NANDO
Yalnızca ilgili mevzuat için atanmış ve AB’nin NANDO veri tabanında yer alan kuruluşlar sertifika verebilir.
İnceleme ve denetim
Kalite sistemini ve teknik dosyayı inceler, üretim yerinde denetim yapar, gerekirse numune test ettirir.
Sertifika ve numara
Sertifikayı düzenler; dört haneli kimlik numarası CE işaretinin yanında yer alır.
Yol haritası
CE işaretine giden adımlar
Her adımın çıktısı bir sonrakinin girdisidir.
Kapsam ve sınıf
Ürünün tabi olduğu mevzuat ve risk sınıfı belirlenir.
Standartlar
Uygulanacak harmonize standartlar ve testler seçilir.
Kalite sistemi
Tıbbi cihazlarda kalite yönetim sistemi kurulur.
Teknik dosya
Tasarım, risk, test ve klinik kanıtlar dosyalanır.
Kuruluş incelemesi
Gerekiyorsa onaylanmış kuruluş denetimi tamamlanır.
Beyan ve işaret
Uygunluk beyanı imzalanır, CE işareti iliştirilir.
Teknik dosya
CE işaretinin kanıtı teknik dosyadır
CE işareti bir iddiadır; bu iddianın kanıtı ise teknik dosyadır. Tıbbi cihazlarda içerik MDR Ek II’de, piyasaya arz sonrası gözetim belgeleri ise Ek III’te tanımlanır. Dosya yetkili otorite veya onaylanmış kuruluş istediğinde eksiksiz sunulabilmelidir.
MDR Madde 10’a göre teknik dosya ve uygunluk beyanı, beyan kapsamındaki son cihazın piyasaya arzından sonra en az 10 yıl, implante edilebilir cihazlarda en az 15 yıl saklanır. Dosyanın hazırlanması ve güncel tutulması için Tıbbi Cihazlara Ait Teknik Dosya sayfamıza göz atabilirsiniz.
İçerik
Teknik dosyanın içeriği
MDR Ek II ve Ek III’teki ana başlıkların özeti.
- Cihaz tanımıKullanım amacı, varyantlar, UDI-DI ve sınıflandırma gerekçesi.
- Üretici bilgileriEtiket ve kullanım kılavuzu taslakları.
- Tasarım ve üretimTasarım aşamaları, üretim süreçleri ve tedarikçiler.
- Temel şartlarEk I gerekliliklerine uygunluk tablosu ve uygulanan standartlar.
- Risk yönetimiFayda-risk analizi ve risk kontrol önlemleri.
- Doğrulama ve validasyonTest raporları, biyouyumluluk ve yazılım doğrulaması.
- Klinik değerlendirmeKlinik değerlendirme raporu ve klinik takip planı.
- Gözetim planıPiyasaya arz sonrası gözetim planı ve raporları.
Uygunluk beyanı
Beyanı imzalayan, sorumluluğu üstlenir
AB uygunluk beyanı, MDR Madde 19 ve Ek IV’te sayılan bilgileri içermesi gereken, üreticinin imzasıyla bağlayıcı hâle gelen bir belgedir. Beyanı düzenleyen üretici, cihazın mevzuata uygunluğundan tam sorumluluk almış olur. Beyan, cihazda veya mevzuatta bir değişiklik olduğunda güncellenmelidir. Hazır şablonlardan kopyalanan beyanlar denetimlerde en sık eleştirilen belgelerin başında gelir.
Uygunluk Beyanı ve CE/EC SertifikasıEtiketleme
CE işareti nasıl kullanılır?
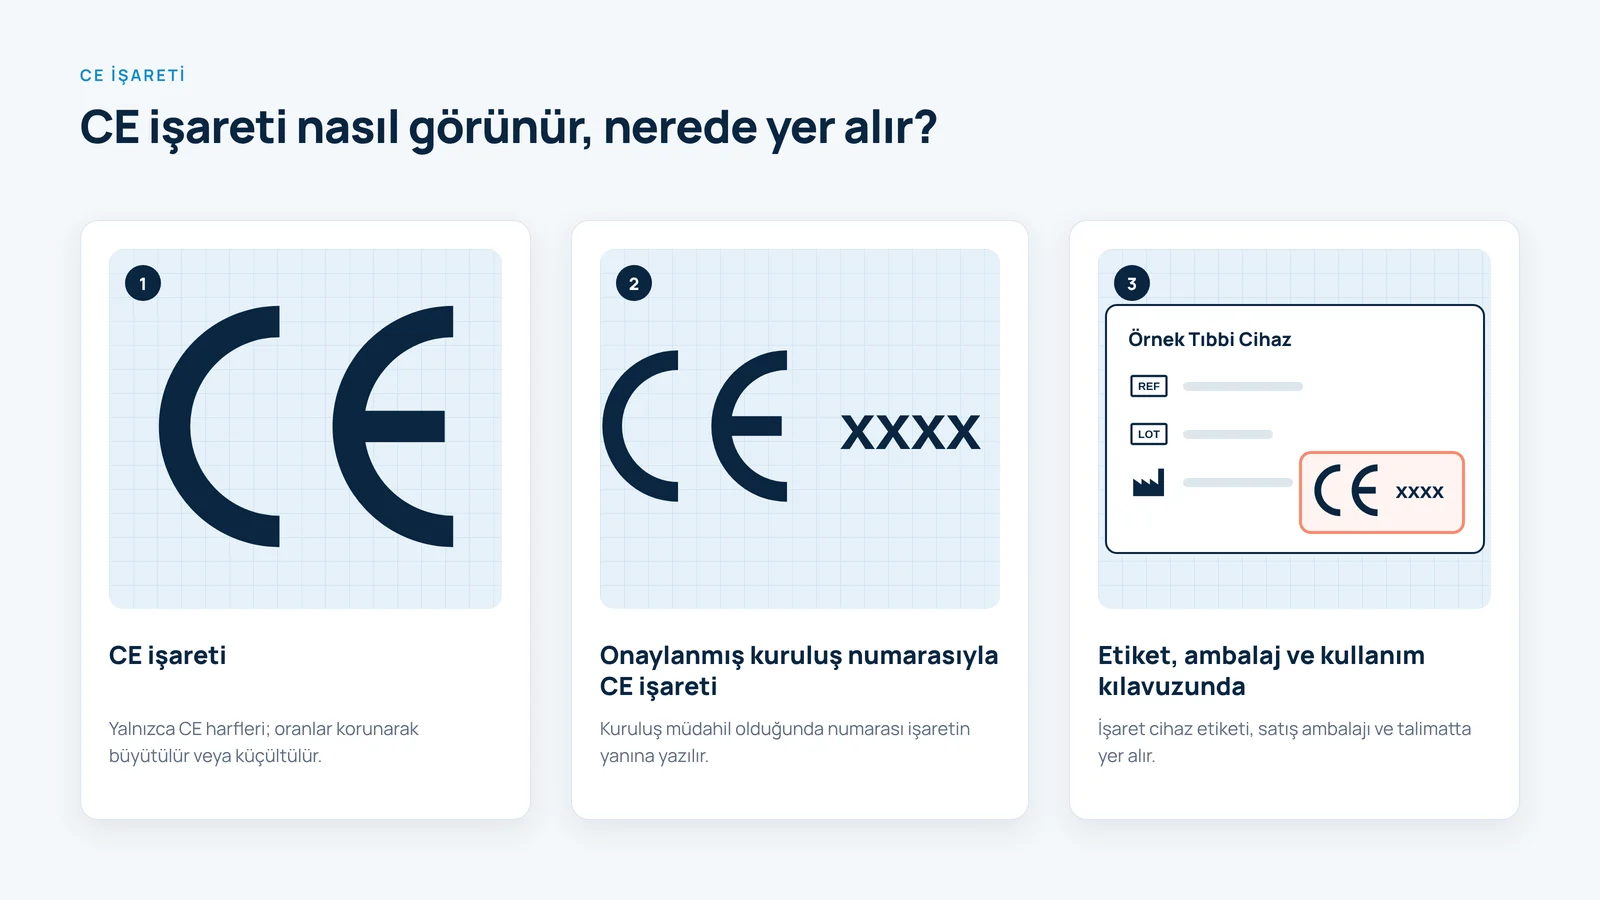
MDR Ek V ve Madde 20 işaretin biçimini ve yerini belirler.
- Ölçü ve oranİşaret orantısı korunarak en az 5 mm yüksekliğinde olur.
- OkunurlukGörünür, okunaklı ve silinmez şekilde iliştirilir.
- KonumCihaz veya steril ambalajı, kullanım kılavuzu ve satış ambalajında yer alır.
- Kuruluş numarasıOnaylanmış kuruluş sürecinden geçen cihazlarda numara işaretin yanına konur.
- Piyasaya arzdan önceİşaret, uygunluk değerlendirmesi tamamlanmadan iliştirilemez.
- Yanıltıcı işaretlerCE ile karıştırılabilecek başka işaretlerin kullanılması yasaktır.
Geçerlilik ve gözetim
CE sertifikası ne kadar geçerlidir?
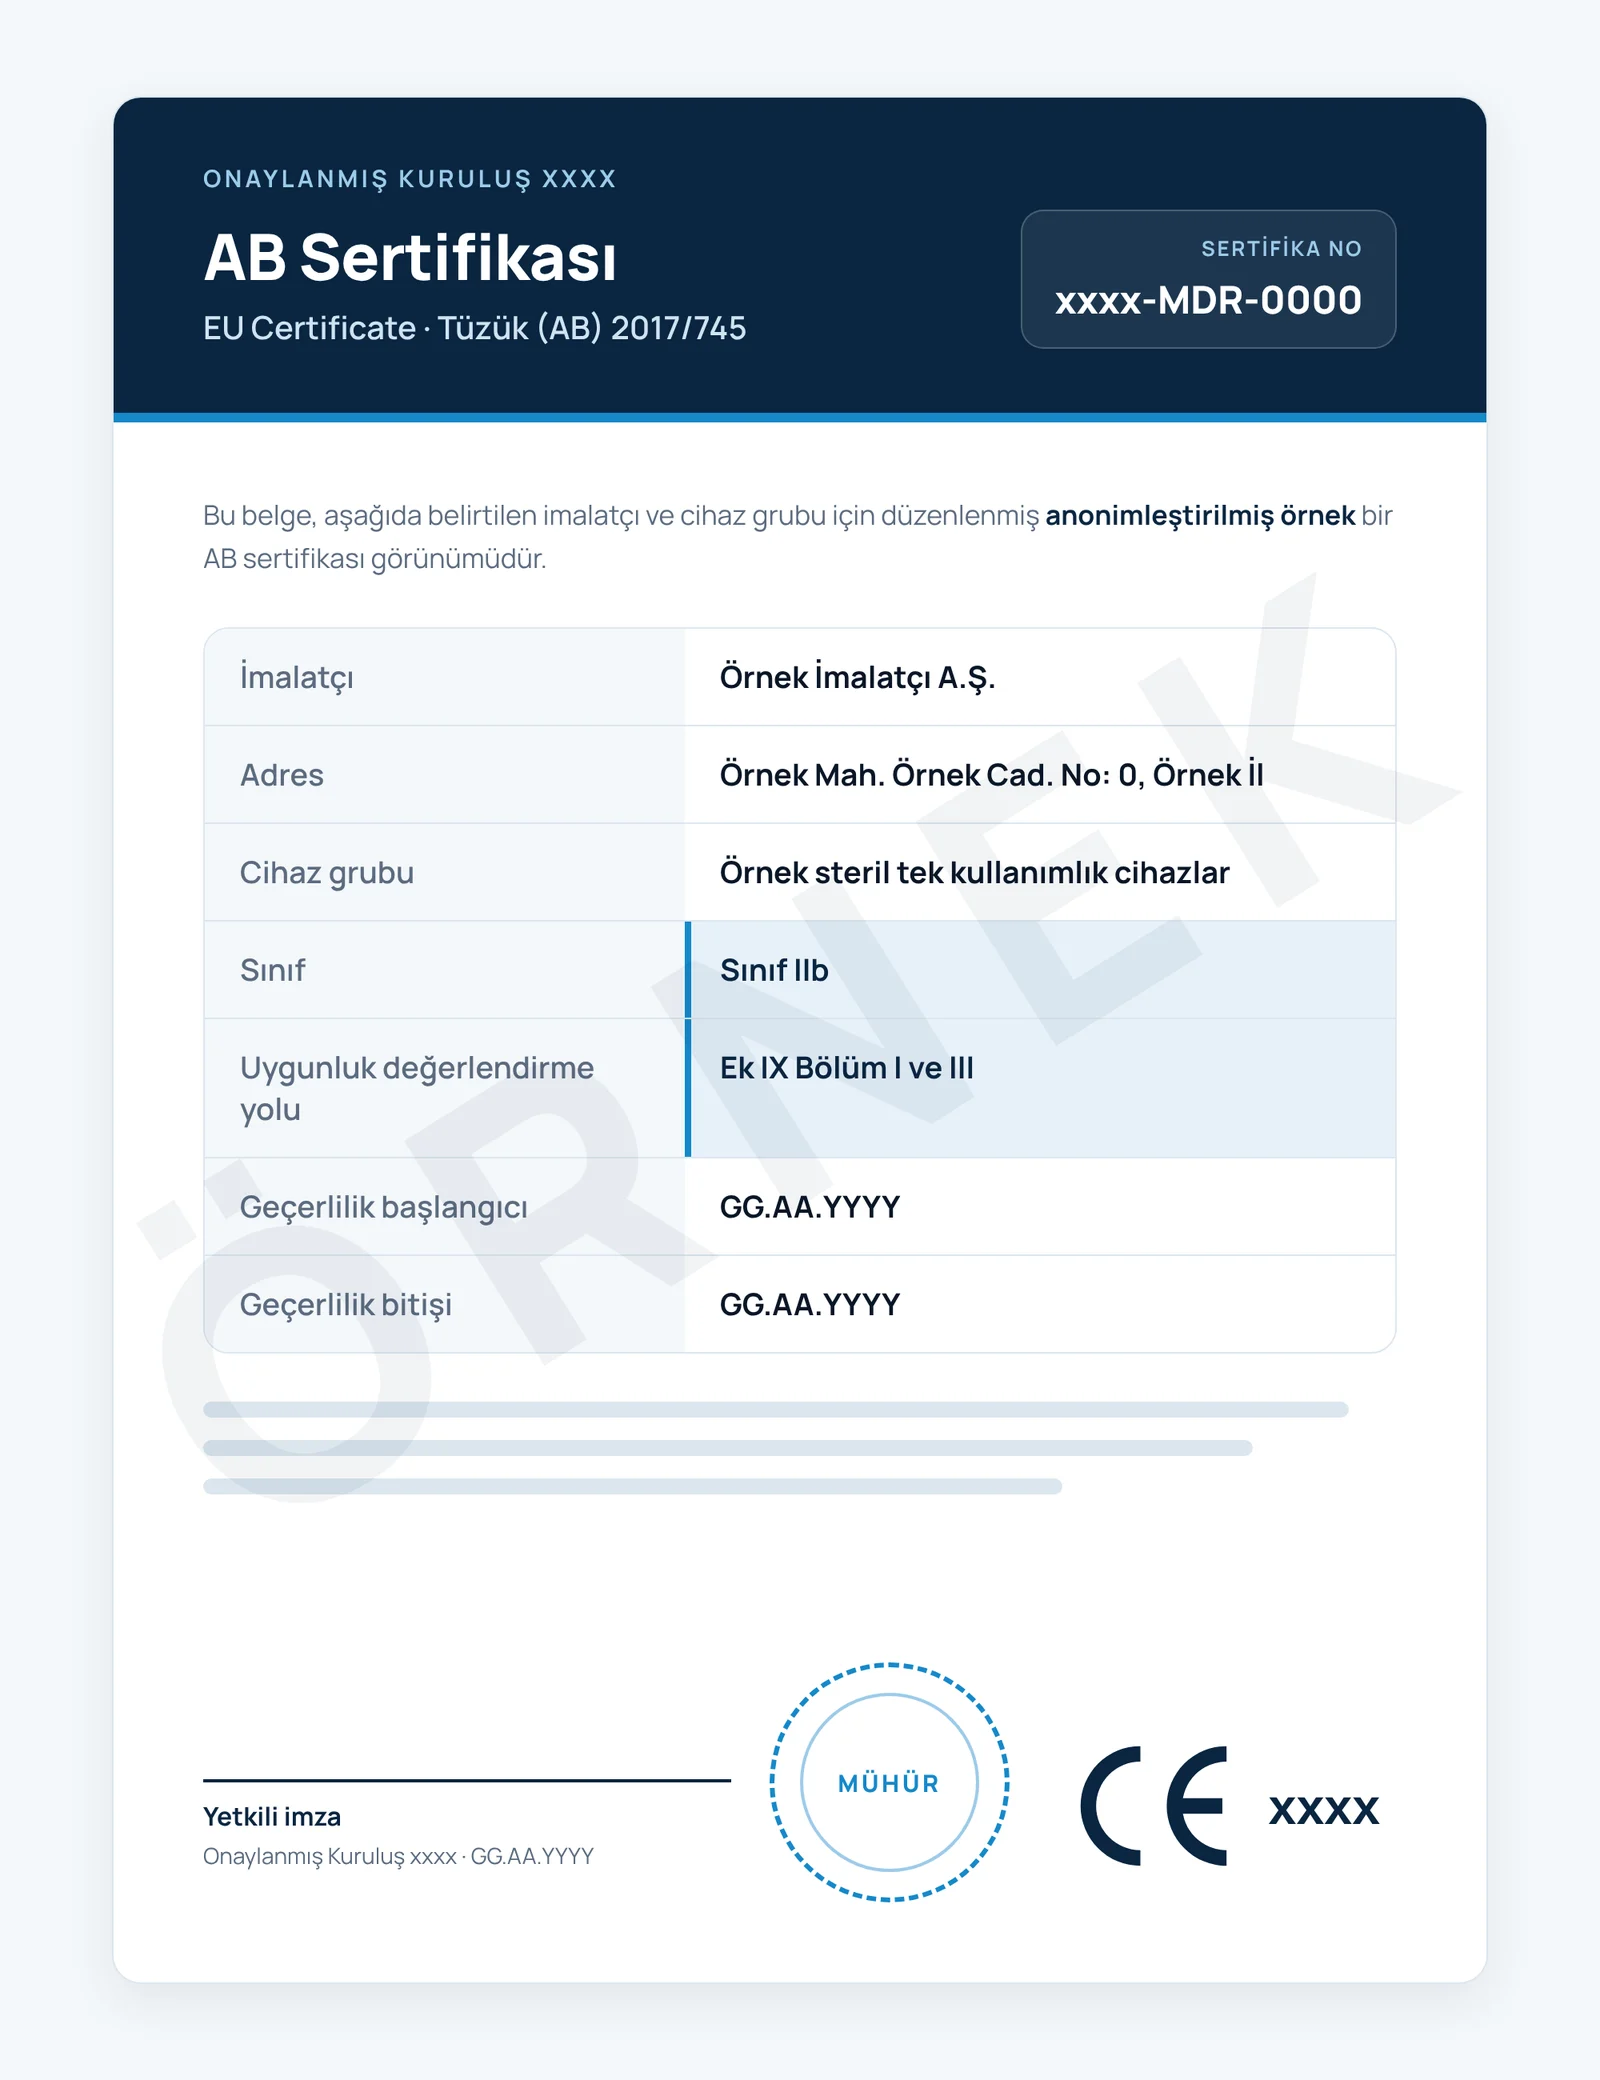
MDR Madde 56’ya göre onaylanmış kuruluşun düzenlediği sertifikalar en fazla beş yıl geçerlidir ve yeniden değerlendirme ile uzatılabilir. Bu süre boyunca kuruluş en az yılda bir gözetim denetimi yapar, ayrıca habersiz denetim de gerçekleştirebilir. Gözetimde ciddi bir uygunsuzluk çıkarsa sertifika askıya alınabilir veya geri çekilebilir.
Eski direktifler kapsamında verilen EC sertifikaları için (AB) 2023/607 ile belirli koşullara bağlı geçiş süreleri tanınmıştır. Sınıf I cihazların öz beyanında ise süre sınırı yoktur; ancak beyan ve dosya, mevzuat ve ürün güncel kaldıkça geçerlidir. Sertifikalarınızın ÜTS belge kaydındaki geçerlilik tarihlerini de güncel tutmak gerekir.
Piyasaya arzdan sonra
CE işaretinden sonra devam edenler
İşaret bir kez alınıp unutulan bir belge değildir.
Satış sonrası gözetim
Sahadan gelen veriler toplanır, raporlanır ve teknik dosyaya geri beslenir.
Vijilans
Ciddi olumsuz olaylar ve saha güvenliği düzeltici faaliyetleri yetkili otoriteye bildirilir.
EUDAMED ve ÜTS
Cihaz, sertifika ve aktör bilgileri AB’de EUDAMED’e, Türkiye’de ÜTS’ye kaydedilir.
Dikkat
CE sürecinde sık yapılan hatalar
- Yanlış sınıflandırmaRiskin olduğundan düşük sınıfta değerlendirilip onaylanmış kuruluşun atlanması.
- Geçersiz sertifikaAtanmamış kuruluşlardan alınan “uygunluk sertifikası” ile CE işareti kullanılması.
- Kapsam dışı ürünSertifikada yer almayan model veya varyantların aynı belgeyle satılması.
- Eski direktif atfıBeyanda yürürlükten kalkmış direktiflere veya standart sürümlerine atıf yapılması.
- Eksik klinik kanıtKlinik değerlendirmenin literatür taramasından ibaret bırakılması.
- Güncellenmeyen dosyaTasarım veya tedarikçi değişikliklerinin teknik dosyaya işlenmemesi.
- Hatalı etiketCE işaretinin ölçüsüz kullanılması veya kuruluş numarasının unutulması.
- Kaçırılan süreSertifika bitiş tarihinin ve geçiş koşullarının takip edilmemesi.
Çeviri
Belgelerinizin Türkçesi de denetlenir
Yurt dışından gelen cihazlarda CE sertifikası, uygunluk beyanı, etiket ve kullanım kılavuzunun Türkçe ve ürün bilgileriyle birebir uyumlu olması gerekir. Terminolojisi hatalı bir çeviri, ÜTS kaydında ve gümrük denetiminde sürecin uzamasına yol açabilir. Bu nedenle çevirilerin tıbbi cihaz terminolojisine uygun ve kaynak belgeyle tutarlı olması önemlidir.
CE Belgesi ÇevirisiSık sorulan sorular
CE belgesi hakkında sık sorulanlar
Bu konularda aklınıza takılan sorular için bize danışabilirsiniz.
Bize ulaşın
CE belgesi zorunlu mudur?
Ürün CE işareti öngören bir AB düzenlemesinin kapsamına giriyorsa evet. Tıbbi cihazlar bu grubun içindedir ve CE işareti olmadan piyasaya arz edilemez.
CE belgesi ne işe yarar?
Ürünün AB ve Türkiye mevzuatındaki temel şartlara uygun olduğunu gösterir. Bu sayede ürün AB/AEA’da ek bir ulusal uygunluk onayı olmadan dolaşabilir; Türkiye’de tıbbi cihazlar için ayrıca ÜTS kaydı ve ithalatta TAREKS denetimi gerekir. CE belgesi gümrük ve piyasa denetimlerinde de uygunluğun kanıtı olarak kullanılır.
CE belgesini kim verir?
CE işaretini üretici kendi beyanıyla iliştirir. Riskli ürünlerde bu beyandan önce onaylanmış kuruluşun incelemesi ve sertifikası gerekir.
Her tıbbi cihaz için onaylanmış kuruluş gerekir mi?
Hayır. Steril, ölçüm fonksiyonlu veya tekrar kullanılabilir cerrahi alet olmayan Sınıf I cihazlarda üretici öz beyanla ilerler. Diğer sınıflarda kuruluş incelemesi zorunludur.
CE sertifikası kaç yıl geçerlidir?
MDR kapsamında onaylanmış kuruluş sertifikaları en fazla beş yıl geçerlidir; bu süre içinde düzenli gözetim denetimleri yapılır.
Bir onaylanmış kuruluşun yetkili olduğunu nasıl anlarım?
AB’nin NANDO veri tabanında kuruluşun ilgili mevzuat ve ürün kodları için atanmış olup olmadığı kontrol edilir.
CE işareti Türkiye’de de geçerli midir?
Evet. Türkiye bu düzenlemeleri iç hukukuna aktarmıştır; tıbbi cihazların ayrıca ÜTS’ye kaydedilmesi gerekir.
CE süreci ne kadar sürer ve maliyeti nedir?
Sabit bir süre veya ücret yoktur. Ürünün sınıfı, gereken testler, mevcut dokümantasyon ve onaylanmış kuruluşun iş yükü belirleyicidir. Sınıf I öz beyanlı cihazlar genellikle daha kısa, onaylanmış kuruluş incelemesi gereken sınıflar daha uzun sürer.