Anasayfa / Tıbbi Cihaz Kaydı / Satış Sonrası Gözetim ve Takip
Satış Sonrası Gözetim ve Takip
Satış sonrası gözetim nedir, kimler için zorunludur? Bir tıbbi cihazın uygunluğu piyasaya arzla bitmez: MDR, imalatçıdan cihazın sahadaki performansını sistematik olarak izlemesini, ciddi olayları ve saha güvenliği düzeltici faaliyetlerini süresinde bildirmesini ve sonuçları teknik dosyaya geri beslemesini ister. Bu sayfada PMS planından PSUR’a, vijilanstan Türkiye’deki piyasa gözetimine kadar bilmeniz gerekenleri topladık.
Temel kavram
Piyasaya arz sonrası gözetim nedir?
Piyasaya arz sonrası gözetim (PMS), imalatçının piyasadaki cihazlarından elde edilen deneyimi proaktif ve sistematik biçimde toplaması, analiz etmesi ve gerekirse önleyici veya düzeltici faaliyet başlatması için kurduğu süreçlerin bütünüdür. MDR‘ye göre her imalatçı, cihazın risk sınıfı ve türüyle orantılı bir PMS sistemi kurmak, belgelemek ve güncel tutmak zorundadır.
PMS sistemi kalite yönetim sisteminin bir parçasıdır ve tek başına çalışmaz. Toplanan veriler fayda-risk değerlendirmesini, risk yönetimini, klinik değerlendirmeyi, tasarım ve üretim bilgilerini, kullanım talimatını ve etiketi güncellemek için kullanılır.
Kısacası PMS, teknik dosyanın piyasaya arzdan sonra da canlı kalmasını sağlayan mekanizmadır. Sahadan gelen bir şikâyet, bir literatür bulgusu veya bir trend; kılavuzda bir uyarının, risk analizinde bir kontrol önleminin ya da üretimde bir değişikliğin başlangıcı olabilir.
Amaç
Satış sonrası gözetim ne işe yarar, neden gereklidir?
Gözetim, cihazın piyasadaki ömrü boyunca güvenli ve etkili kaldığını gösteren sürekli bir kontrol mekanizmasıdır.
- Yasal zorunlulukMDR Madde 83 gereği sınıfı ne olursa olsun her imalatçı için zorunludur ve CE işaretinin korunmasının koşuludur.
- Hasta ve kullanıcı güvenliğiKlinik araştırmalarda görülmeyen riskler, cihaz gerçek kullanım koşullarına çıktığında erken fark edilir.
- Erken uyarıTekrar eden şikâyetler ve olaylardaki artışlar, ciddi bir soruna dönüşmeden tespit edilir.
- Güncel teknik dosyaRisk yönetimi, klinik değerlendirme, etiket ve kullanım kılavuzu sahadan gelen verilerle güncel tutulur.
- Sertifikanın sürekliliğiOnaylanmış kuruluş gözetim denetimlerinde PMS ve PSUR kayıtlarını inceler; eksiklik sertifikayı riske atar.
- Denetimde kanıtPMS ve vijilans kayıtları, piyasa gözetimi denetimlerinde talep edilebilecek belgeler arasındadır.
MDR yapısı
PMS’nin yapı taşları
Gözetim sistemi; plan, raporlar, vijilans ve klinik takipten oluşur.
PMS planı
Hangi verilerin, hangi kaynaklardan, hangi yöntemlerle toplanıp değerlendirileceğini tanımlar. Teknik dosyanın parçasıdır (Madde 84, Ek III).
PMS raporu
Sınıf I cihazlarda gözetim sonuçlarını ve alınan önlemleri özetler; gerektiğinde güncellenir (Madde 85).
PSUR
Sınıf IIa, IIb ve III cihazlarda periyodik güvenlik güncelleme raporudur (Madde 86).
Vijilans
Ciddi olayların ve saha güvenliği düzeltici faaliyetlerinin yetkili otoriteye bildirilmesi (Madde 87–89).
Trend raporlama
Ciddi olmayan olaylardaki veya beklenen yan etkilerdeki istatistiksel olarak anlamlı artışların bildirilmesi (Madde 88).
PMCF
Piyasa sonrası klinik takip; cihazın klinik güvenliği ve performansına ilişkin verilerin sürekli toplanması (Ek XIV Bölüm B).
Ek III
PMS planında neler yer almalı?
Plan, gözetimin nasıl yürütüleceğini kanıtlanabilir biçimde ortaya koyar.
- Veri kaynaklarıCiddi olaylar, ciddi olmayan olaylar, şikâyetler, kullanıcı geri bildirimleri ve FSCA bilgileri.
- Dış kaynaklarBilimsel literatür, uzman veritabanları ve benzer cihazlara ilişkin kamuya açık bilgiler.
- Değerlendirme yöntemleriToplanan verilerin analizinde kullanılacak yöntem ve araçlar.
- Göstergeler ve eşiklerFayda-risk oranının sürekli değerlendirilmesi için ölçütler.
- Şikâyet yönetimiŞikâyetlerin araştırılması ve sahadan gelen deneyimin analizi.
- Trend yöntemiAnlamlı artışların belirlenmesi için kullanılacak istatistiksel yaklaşım.
- İletişimYetkili otoriteler, onaylanmış kuruluşlar ve ekonomik operatörlerle iletişim yöntemleri.
- Düzeltici faaliyetÖnleyici ve düzeltici faaliyetlerin nasıl başlatılacağına dair prosedürler.
- İzlenebilirlikDüzeltici faaliyet gerektiren cihazların tespiti ve takibi için araçlar.
- PMCF planıPMCF planı ya da neden uygulanmadığına ilişkin gerekçe.
Sınıfa göre
Hangi sınıfa hangi rapor?
Raporun türü ve güncelleme sıklığı cihazın risk sınıfına göre değişir.
Sınıf I
PMS raporu hazırlanır ve gerektiğinde güncellenir. Teknik dosyada tutulur, yetkili otorite istediğinde sunulur.
Sınıf IIa
PSUR hazırlanır; gerektiğinde ve en az iki yılda bir güncellenir. Onaylanmış kuruluş istediğinde sunulur.
Sınıf IIb
PSUR en az yılda bir güncellenir ve uygunluk değerlendirmesine katılan onaylanmış kuruluşun erişimine açık tutulur.
Sınıf III ve implantlar
PSUR en az yılda bir güncellenir ve elektronik sistem üzerinden onaylanmış kuruluşa iletilir; kuruluş değerlendirmesini sisteme ekler.
AB’de bazı sınıflar için PSUR sıklığını değiştirmeyi öngören bir değişiklik önerisi gündemdedir. Uygulamada güncel metnin takip edilmesi gerekir.
Madde 86
PSUR’da neler yer alır?
PSUR, PMS verilerinin analiz sonuçlarını ve bunlardan çıkan kararları cihaz bazında özetler.
- Fayda-risk sonucuFayda-risk belirlemesine ilişkin güncel sonuçlar.
- PMCF bulgularıPiyasa sonrası klinik takibin ana bulguları.
- Satış hacmiCihazın satış hacmi ve kullanan popülasyonun büyüklüğü ile özellikleri.
- Kullanım sıklığıMümkünse cihazın kullanım sıklığına ilişkin tahmin.
- Alınan önlemlerÖnleyici ve düzeltici faaliyetler ile gerekçeleri.
- Ürün kapsamıRaporun kapsadığı cihazlar ve Basic UDI-DI’lar.
Bağlantı
PMS çıktıları teknik dosyayı günceller
PMS planı, PMS raporu veya PSUR ile PMCF değerlendirme raporu teknik dosyanın ayrılmaz parçalarıdır. Raporlarda tespit edilen bir eğilim; risk yönetim dosyasında, klinik değerlendirmede ve kullanım talimatında karşılığını bulmuyorsa gözetim sistemi kâğıt üzerinde kalmış demektir.
Tıbbi Cihazlara Ait Teknik DosyaVijilans
Olay ile ciddi olay arasındaki fark
MDR’de olay; piyasadaki bir cihazın özelliklerinde veya performansında bir arıza ya da bozulma, ergonomik özelliklerden kaynaklanan kullanım hatası, imalatçının sağladığı bilgilerdeki yetersizlik veya beklenmeyen bir yan etki olarak tanımlanır. Etiketin okunamaması, steril ambalajın bozulması ya da kılavuzdaki eksik bilgi de bu kapsamda değerlendirilebilir.
Ciddi olay ise doğrudan veya dolaylı olarak bir hastanın, kullanıcının ya da başka bir kişinin ölümüne, sağlık durumunda geçici veya kalıcı ciddi bozulmaya ya da ciddi bir halk sağlığı tehdidine yol açan, açmış olabilecek veya açabilecek olaydır.
İmalatçı ciddi olayları ve saha güvenliği düzeltici faaliyetlerini yetkili otoriteye bildirmekle yükümlüdür. Ürün bilgilerinde açıkça belgelenmiş ve teknik dosyada nicel olarak tanımlanmış beklenen yan etkiler ise tek tek değil, trend raporlaması kapsamında izlenir.
Madde 87
Ciddi olay kaç gün içinde bildirilir?
Süreler imalatçının olaydan haberdar olduğu andan itibaren işler.
Genel kural: 15 gün
Cihazla ilişki kurulduğunda veya makul olasılık görüldüğünde derhâl, en geç olaydan haberdar olunduktan sonra 15 gün içinde.
Ölüm veya beklenmeyen ciddi bozulma: 10 gün
Bir kişinin ölümü ya da sağlığında beklenmeyen ciddi bozulma hâlinde derhâl, en geç 10 gün içinde.
Ciddi halk sağlığı tehdidi: 2 gün
Ciddi bir halk sağlığı tehdidi söz konusuysa derhâl, en geç 2 gün içinde.
İlk rapor
Süreyi kaçırmamak için eksik bir ilk rapor verilebilir; ardından tam rapor ve nihai rapor sunulur.
Türkiye’de bildirimler TİTCK’ye, Kurumun belirlediği kanal ve formlarla yapılır. Güncel bildirim yöntemi Kurum duyurularından teyit edilmelidir.
Olay yönetimi
Şikâyetten kapanışa
Her şikâyet kayıt altına alınır, bildirilebilirliği değerlendirilir ve izlenir.
Şikâyetin alınması
Sağlık kuruluşu, kullanıcı veya dağıtıcıdan bilgi gelir.
İlk değerlendirme
Olayın ciddi olup olmadığı ve bildirim süresi belirlenir.
Bildirim
Gerekiyorsa yetkili otoriteye ilk rapor gönderilir.
Araştırma
Cihaz incelenir, kök neden ve risk değerlendirilir.
Düzeltici faaliyet
Gerekirse FSCA başlatılır, kullanıcılar bilgilendirilir.
Nihai rapor
Sonuçlar raporlanır, PMS ve risk dosyası güncellenir.
FSCA ve FSN
Saha güvenliği düzeltici faaliyeti
FSCA, piyasadaki bir cihazla ilgili ciddi olay riskini azaltmak için teknik veya tıbbi gerekçeyle alınan düzeltici faaliyettir. Acil durumlar dışında faaliyete başlamadan önce yetkili otoriteye bildirilir ve kullanıcılara saha güvenliği bildirimi (FSN) ile duyurulur.
 Büyütmek için tıklayın
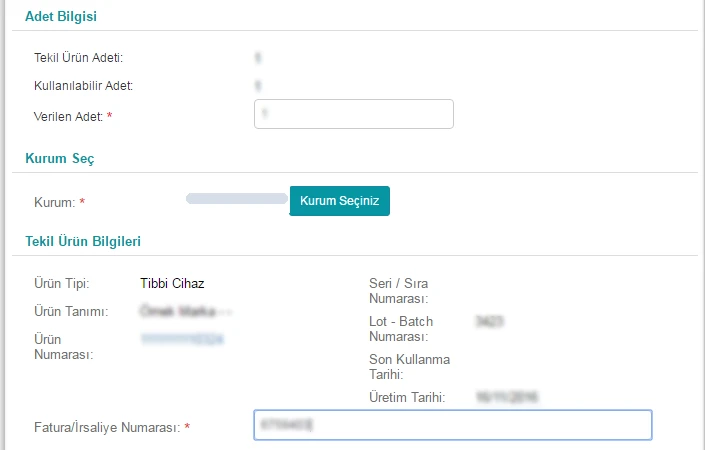
Örnek ÜTS ekranı (ÜTS Kullanıcı Kılavuzu). Firma bilgileri gizlendi; güncel arayüz farklı olabilir.
- Geri çağırmaCihazın kullanıcılardan veya dağıtım zincirinden toplanması.
- DeğiştirmeCihazın yenisiyle ya da düzeltilmiş sürümüyle değiştirilmesi.
- ModifikasyonSahada yapılan teknik değişiklik veya yazılım güncellemesi.
- Kılavuz değişikliğiKullanım talimatına uyarı veya yeni önlem eklenmesi.
- İmhaEtkilenen ürünlerin kullanımdan kaldırılıp imha edilmesi.
- FSNEtkilenen cihazları, riski ve yapılması gerekenleri açıkça anlatan Türkçe bildirim.
- ÜTS geri çekme bildirimiGeri çekilen ürün imha, ıslah veya düzeltme yapılacak yere geri çekme verme bildirimiyle gönderilir; geri çekme kararı olan ürün için normal satış bildirimleri engellenir.
Ek XIV Bölüm B
Piyasa sonrası klinik takip
PMCF, klinik değerlendirmeyi cihazın beklenen ömrü boyunca güncel tutar.
- AmaçKlinik güvenlik ve performansın doğrulanması, öngörülmemiş risklerin tespiti.
- Genel yöntemlerKlinik deneyimin toplanması, kullanıcı geri bildirimi ve literatür taraması.
- Özel yöntemlerKayıt sistemleri ve PMCF çalışmaları gibi cihaza özgü yöntemler.
- PMCF planıYöntemlerin, gerekçelerin ve takvimin belgelendiği plan.
- Değerlendirme raporuBulguların analiz edildiği PMCF değerlendirme raporu.
- Geri beslemeSonuçların klinik değerlendirme, risk yönetimi ve PSUR’a aktarılması.
Tedarik zinciri
Kim ne yapar?
Gözetim yükü imalatçıdadır ama zincirdeki her halka bilgi akışından sorumludur.
İmalatçı
PMS sistemini kurar, raporları hazırlar, ciddi olay ve FSCA bildirimlerini yapar, düzeltici faaliyetleri yönetir.
İthalatçı
Şikâyet ve olay kayıtlarını tutar, bilgiyi imalatçıya iletir, ciddi risk varsa otoriteyi bilgilendirir, FSCA’da iş birliği yapar.
Dağıtıcı ve satış merkezi
Sahadan gelen şikâyetleri imalatçıya ve ithalatçıya iletir, FSCA kapsamındaki ürünlerin tespitine ve toplanmasına destek olur.
Sağlık kuruluşu ve kullanıcı
Cihazla ilgili olay ve şüpheleri bildirir; FSN’de istenen önlemleri uygular.
Türkiye
Piyasa gözetimi ve denetimi
Türkiye’de tıbbi cihazlar için yetkili otorite Türkiye İlaç ve Tıbbi Cihaz Kurumudur (TİTCK). Tıbbi Cihaz Yönetmeliği, AB 2017/745 sayılı Tüzük’ü iç hukuka aktarır ve 7223 sayılı Ürün Güvenliği ve Teknik Düzenlemeler Kanunu ile birlikte uygulanır. Kurum, piyasadaki cihazların mevzuata uygunluğunu belge incelemesi, saha denetimi ve gerektiğinde numune ile test yoluyla denetler.
Denetimde uygunsuzluk tespit edilirse ekonomik operatörden düzeltme istenebilir; ciddi risk taşıyan ürünlerde piyasaya arzın kısıtlanması, toplatma veya geri çağırma gibi tedbirler gündeme gelir ve idari yaptırım uygulanabilir. Bu nedenle PMS ve vijilans kayıtları yalnızca imalatçının iç belgesi değil, denetimde talep edilebilecek temel kanıtlardandır.
İthal ürünlerde imalatçı yurt dışında olsa bile Kurumla iletişim, belge sunumu ve sahadaki uygulamalar büyük ölçüde ithalatçı üzerinden yürür. İthalatçının imalatçının PMS ve vijilans süreçlerine erişimi ve bunu gösteren sözleşmesel düzenleme kritik önemdedir.
ÜTS
ÜTS ve izlenebilirlik
ÜTS kayıtları, bir olayda veya FSCA’da etkilenen ürünlerin hızla bulunmasını sağlar.
- Ürün kayıtlarıÜrün ve belge kayıtlarının güncel ve doğru firmayla ilişkili olması.
- Tekil hareketlerAlma ve verme bildirimlerinin eksiksiz yapılması.
- Lot ve seri takibiEtkilenen partilerin hangi kuruma gittiğinin gösterilebilmesi.
- Belge güncellemesiFSCA sonrası değişen kılavuz ve etiketlerin kayda yansıtılması.
- Kayıt durumuPiyasadan çekilen ürünlerin kayıt durumunun güncellenmesi.
- İletişim bilgileriFirma ve yetkili kişi bilgilerinin güncel tutulması.
Denetim hazırlığı
Denetimde istenebilecekler
Belgeler istendiğinde hızla ve tutarlı biçimde sunulabilmelidir.
- PMS planıCihaz veya cihaz grubu bazında güncel plan.
- PMS raporu veya PSURSınıfa uygun rapor ve güncelleme tarihleri.
- Şikâyet kayıtlarıAlınan şikâyetler, değerlendirme ve kapanış kayıtları.
- Vijilans dosyasıCiddi olay bildirimleri, takip ve nihai raporlar.
- FSCA kayıtlarıFSN’ler, dağıtım listeleri ve geri dönüş takibi.
- Trend analizleriEşik değerler ve dönemsel analiz sonuçları.
- PMCF belgeleriPMCF planı ve değerlendirme raporu ya da gerekçe.
- Sözleşmelerİmalatçı-ithalatçı arasındaki görev paylaşımı.
- İzlenebilirlikLot ve seri bazında satış ve ÜTS kayıtları.
Sık yapılan hatalar
En sık karşılaşılan hatalar
- Şablon PMS planıCihaza özgü veri kaynağı ve eşik tanımlamayan genel plan.
- Pasif gözetimYalnızca gelen şikâyeti beklemek, literatür ve benzer cihazları izlememek.
- Kaçırılan sürelerBildirilebilirlik kararının gecikmesi nedeniyle sürenin aşılması.
- Kayıtsız şikâyetlerTelefonla veya e-postayla gelen bildirimlerin sisteme girilmemesi.
- Güncellenmeyen PSURSınıf için öngörülen sıklıkta güncelleme yapılmaması.
- Kopuk teknik dosyaPMS bulgularının risk dosyasına ve kılavuza yansıtılmaması.
- Belirsiz görev paylaşımıİthalatçı ile imalatçı arasında vijilans sorumluluğunun yazılı olmaması.
- Eksik FSCA takibiFSN’nin ulaştığı kullanıcıların ve toplanan ürünlerin izlenmemesi.
Sık sorulan sorular
Satış sonrası gözetim hakkında sık sorulanlar
Bu konularda aklınıza takılan sorular için bize danışabilirsiniz.
Bize ulaşın
Satış sonrası gözetim (PMS) nedir?
Piyasaya arz sonrası gözetim (PMS), imalatçının piyasadaki cihazlarından elde edilen deneyimi sistematik biçimde toplaması, analiz etmesi ve gerekirse önleyici veya düzeltici faaliyet başlatması için kurduğu süreçlerin bütünüdür. MDR‘ye göre bu sistem cihazın risk sınıfı ve türüyle orantılı olarak kurulur, belgelenir ve güncel tutulur.
Satış sonrası gözetim ne işe yarar?
Cihazın piyasaya arzdan sonra da güvenli ve etkili kaldığını gösterir. Sahadan gelen şikâyet, olay ve literatür verileri toplanıp değerlendirilir; gerekirse risk analizi, kılavuz veya üretim güncellenir ve düzeltici faaliyet başlatılır.
PMS zorunlu mu, hangi cihazlar için gerekir?
Hayır. Sınıfı ne olursa olsun her imalatçı, cihazın riskiyle orantılı bir PMS sistemi kurmak ve PMS planı hazırlamak zorundadır.
PMS planında neler yer almalı?
Plan; ciddi ve ciddi olmayan olaylar, şikâyetler, kullanıcı geri bildirimleri ve FSCA bilgileri gibi veri kaynaklarını, bilimsel literatür gibi dış kaynakları ve bu verilerin hangi yöntemlerle değerlendirileceğini tanımlar. PMS planı teknik dosyanın parçasıdır ve cihaza özgü hazırlanmalıdır.
PMS raporu ile PSUR arasındaki fark nedir?
PMS raporu Sınıf I cihazlar için hazırlanır ve gerektiğinde güncellenir. PSUR ise Sınıf IIa, IIb ve III cihazlar içindir; fayda-risk sonuçlarını, PMCF bulgularını ve satış hacmini içerir ve belirli aralıklarla güncellenir.
PSUR ne sıklıkla güncellenir?
Sınıf IIa cihazlarda gerektiğinde ve en az iki yılda bir, Sınıf IIb ve III cihazlarda en az yılda bir.
Ciddi olay kaç gün içinde bildirilir?
Genel kural en geç 15 gündür. Ölüm veya sağlıkta beklenmeyen ciddi bozulmada en geç 10 gün, ciddi halk sağlığı tehdidinde en geç 2 gün içinde bildirim yapılır. Türkiye’de bildirimler TİTCK’ye, Kurumun belirlediği kanal ve formlarla yapılır.
Olay ile ciddi olay arasındaki fark nedir?
Olay; piyasadaki bir cihazın arızası, performansındaki bozulma, kullanım hatası, imalatçının sağladığı bilgilerdeki yetersizlik veya beklenmeyen bir yan etkidir. Ölüme, sağlıkta ciddi bozulmaya veya ciddi halk sağlığı tehdidine doğrudan ya da dolaylı yol açan veya açabilecek olaylar ciddi olay sayılır ve yetkili otoriteye bildirilir.
FSCA nedir, FSN ile farkı ne?
FSCA, piyasadaki cihazla ilgili riski azaltmak için alınan düzeltici faaliyettir. FSN ise bu faaliyeti kullanıcılara duyuran saha güvenliği bildirimidir. Bu belgelerin çevirisine ilişkin bilgi FSCA sayfamızda yer alır.
PMCF nedir, her cihaz için zorunlu mu?
PMCF (piyasa sonrası klinik takip), klinik değerlendirmeyi cihazın beklenen ömrü boyunca güncel tutmak için yürütülen takiptir ve PMS planının bir parçası olarak öngörülür. Uygulanmaması gereken durumlarda bunun gerekçesi planda açıkça yazılmalıdır.
İthalatçının PMS’deki rolü nedir?
İthalatçı şikâyet ve olay kayıtlarını tutar, bilgiyi imalatçıya iletir, ciddi risk durumunda otoriteyi bilgilendirir ve düzeltici faaliyetlerde iş birliği yapar.
Türkiye’de tıbbi cihaz piyasa gözetimini kim yapar?
Türkiye’de tıbbi cihazlar için yetkili otorite TİTCK’dir. Kurum, piyasadaki cihazları belge incelemesi, saha denetimi ve gerektiğinde numune ile test yoluyla denetler; PMS ve vijilans kayıtları denetimde istenebilecek temel kanıtlardandır.